caglitide (Cagrilintide) to nowy, długo działający lipidowany analog amyliny opracowany przez firmę Novo Nordisk. Caglitide składa się z 37 aminokwasów, C-koniec jest typu amidowego, a grupa α-aminowa na N-końcu jest połączona z 1 γ Glu i 1 kwasem eikozanodiowym (C20dikwas), a jego sekwencja aminokwasów to C20 (cykl2-7). Aktywując specyficzne receptory zlokalizowane w rdzeniu przedłużonym i podwzgórzu, amylina wywołuje uczucie sytości, hamując jednocześnie poposiłkowe wydzielanie glukagonu i opóźniając opróżnianie żołądka w stanach niehipoglikemicznych, pomagając regulować homeostazę glukozy we krwi.Dlatego rozwój i optymalizacja analogów amyliny do kontroli masy ciała i leczenia cukrzycy ma ogromny potencjał. Według raportu z 68-tygodniowego badania klinicznego I fazy, wpływ CagriSema na utratę masy ciała po zastosowaniu kanaglitydu i selmegraglutydu może osiągnąć 22,7% i wykazano dobre bezpieczeństwo i tolerancję. Obecnie istnieje niewiele doniesień na temat procesu otrzymywania kanagliptydu, a istnieje tylko jeden opatentowany proces syntezy. Opisano jedynie procesy produkcyjne wykorzystujące konwencjonalne metody syntezy w fazie stałej.
Obecnie metody wytwarzania długich peptydów wykorzystują głównie rekombinację genów i syntezę chemiczną. Ponieważ C-koniec polipeptydu otrzymanego metodą rekombinacji genów jest karboksylowy, konieczne jest dodanie Gly do C-końca, a następnie zastosowanie monooksygenazy amidującej peptydyloglicynę (monooksygenaza peptydyloglicynoalfa-amidująca, PAM) w celu hydrolizy Gly w celu uzyskania C-końcowego amidowania. Ze względu na wysoki koszt PAM, w syntezie polipeptydu typu C-końcowego amidu wykorzystuje się głównie metodę syntezy w fazie stałej. W przeszłości jako środek kondensujący do syntezy podobnych polipeptydów zwykle stosowano 1-hydroksybenzotriazol/N,N"-diizopropylokarbodiimid, ale w tym badaniu zamierza się zastosować 2-oksym cyjanooctan (Oxyma), który ma mniejsze ryzyko wybuchu, mniej ubocznych reakcji racemizacji i lepszą skuteczność sprzęgania. W tym artykule jako nośnik fazy stałej zastosowano żywicę RinkAmide AM, a jako nośnik fazy stałej zastosowano Oxymę i DIC. odczynnikami kondensacyjnymi, aminokwasy zabezpieczone Fmoc sprzęgano z żywicą z kolei w celu otrzymania peptydu żywicy kanaglidowej, który rozszczepiono kwasem trifluorooctowym w celu otrzymania surowego zredukowanego peptydu kanaglidu, który następnie poddano cyklizacji, oddzielono, oczyszczono i liofilizowano w celu uzyskania kanaglidu o wysokiej czystości.
System badawczy bada i optymalizuje odpowiednie parametry procesu przygotowania, które można zastosować w przypadku kaglitów.produkcja przemysłowa w celu zapewnienia odniesienia.
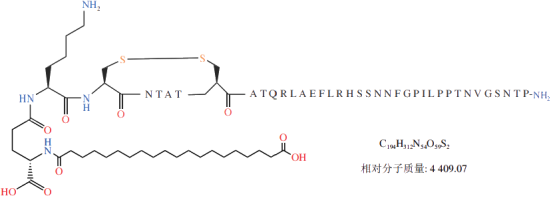
Chemiczny wzór strukturalny kanagliptydu
podstawowe informacje
chińska nazwa: Cagliptide
nazwa angielska:Cagrilinth
nr firmy:GT-F064
CASNIE:1415456-99-3
sekwencja: C20 (cykl 2-7)
wzór cząsteczkowy:C194H312N54O59S2
masa cząsteczkowa:4409.1
Metoda syntezy
1.Pęcznienie żywicy 1,0 g (0,28 mmol) żywicy Rink Amide AM o stopniu podstawienia 0,28 mmol/g umieszczono w reaktorze syntezatora peptydów. Dodano 15 ml DMF i mieszaninę mieszano przez 60 minut w celu całkowitego spęcznienia żywicy. W celu usunięcia roztworu przedmuchano gazowy azot, a pozostałość przemyto dwukrotnie 10 ml DMF (za każdym razem 2 minuty).
2.Odbezpieczanie Fmoc Do spęczniałej żywicy dodano 10 ml 20% roztworu piperydyny w DMF i mieszano dwukrotnie po 15 minut, a następnie przesączono. Pozostałość przemyto dwukrotnie 10 ml DMF, dwukrotnie 10 ml metanolu i jeszcze raz dwukrotnie 10 ml DMF. Pobrano niewielką ilość żywicy, zmieszano z 40 µl odczynnika ninhydrynowego A i 40 µl odczynnika B i ogrzewano we wrzącej łaźni wodnej przez 5 minut w celu oceny usunięcia Fmoc. Fioletowo-czarny kolor żywicy wskazuje na całkowite odbezpieczenie.
3.Sprzęganie aminokwasów 189 mg (0,56 mmol, 2 równ.) Fmoc-Pro-OH, 120 mg (0,84 mmol, 3 równ.) Oxyma i 106 mg (0,84 mmol, 3 równ.) DIC rozpuszczono w 10 ml DMF i wstępnie aktywowano przez 30 minut. Mieszaninę przeniesiono do reaktora i poddano reakcji pod osłoną azotu. Oznaczenie kolorymetryczne ninhydryny wykonywano co 1 godzinę. Bezbarwna lub jasnożółta żywica potwierdza całkowite sprzęgnięcie; w przeciwnym razie reakcję kontynuowano.
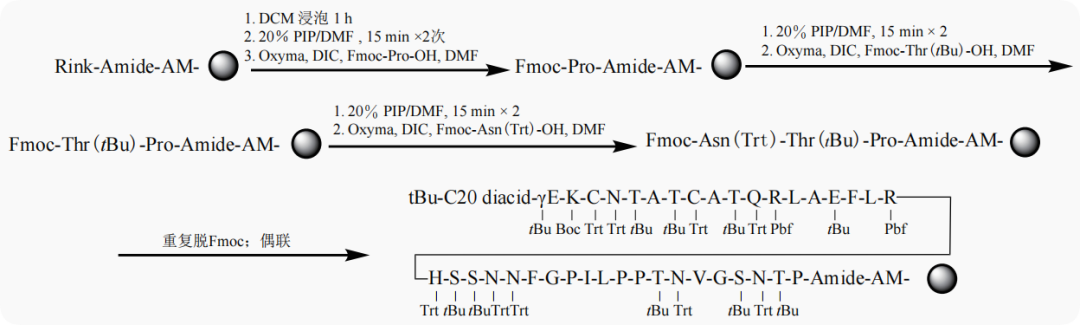
4.Sprzęganie pozostałych aminokwasów Po zakończeniu sprzęgania ług macierzysty usunięto przez filtrację. Żywicę przemyto raz 10 ml DMF, dwukrotnie 10 ml metanolu i dwukrotnie 10 ml DMF. Aminokwasy sprzęgano sekwencyjnie od C-końca do N-końca zgodnie z sekwencją Cagrilintydu, powtarzając operacje opisane w Części 2 i Sekcji 3, aż do połączenia wszystkich aminokwasów. Żywicę następnie przemywano naprzemiennie 10 ml DCM i 10 ml metanolu 3–6 razy i suszono pod zmniejszonym ciśnieniem przez 24 godziny, uzyskując 3220 mg żółtego peptydu związanego z żywicą. Przebieg syntezy w fazie stałej przedstawiono na załączonym rysunku.
5. Rozszczepianie peptydu związanego z żywicą i optymalizacja procesu Podczas rozszczepiania kwasem obok produktu docelowego powstają różne produkty uboczne. Zmiatacze są na ogół dodawane do koktajlu rozszczepiającego w celu wychwytywania karbokationów. W oparciu o skład aminokwasów i grupy zabezpieczające łańcuchy boczne przyjęte w tej syntezie, jako zmiatacze wybrano fenol, wodę, TIS, PhSMe, EDT i DODT. Fenol wychwytuje grupy tBu i łatwo reaguje z utleniaczami; woda usuwa grupy tBu i Boc; TIS redukuje podczas rozszczepiania wrażliwe grupy, takie jak wiązania dwusiarczkowe; PhSMe ułatwia usuwanie Trt i Pbf oraz hamuje utlenianie łańcuchów bocznych cysteiny; EDT usuwa również grupy tBu i zmniejsza utlenianie cysteiny; DODT jest alternatywą dla EDT o mniej nieprzyjemnym zapachu.
Optymalizacja koktajlu rozszczepiającego
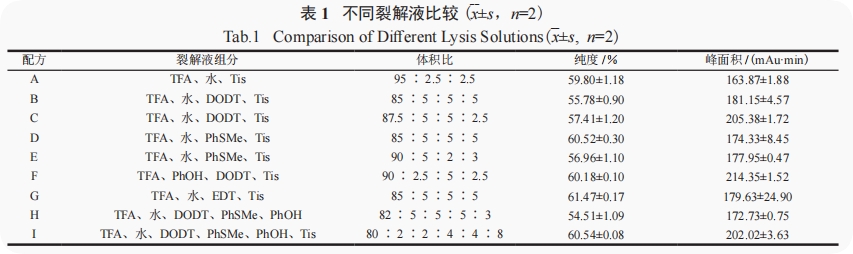
Metoda rozszczepiania: Każdą grupę koktajli rozszczepiających (200 µl) przygotowano zgodnie z tabelą 1 i poddano reakcji z 20 mg peptydu związanego z żywicą w temperaturze 20°C przez 2 godziny. Do wytrącenia dodano 1,6 ml eteru dietylowego, a następnie wirowano przy 9660 x g przez 5 minut. Osad przemyto trzykrotnie eterem dietylowym, wysuszono, rozpuszczono w 1 ml wody i przesączono przez wodny filtr membranowy PES o średnicy porów 0,22 µm do analizy HPLC. Warunki chromatograficzne: kolumna analityczna YMC C4 (4,6 mm × 250 mm, 5 µm); faza ruchoma A: 0,05% TFA w wodzie; faza ruchoma B: 0,05% TFA w acetonitrylu; elucja gradientowa (0–5 min, B 25%; 5–25 min, B 25%–65%); długość fali detekcji 215 nm; natężenie przepływu 1 ml/min; temperatura kolumny 45°C; objętość wtrysku 10 µl. Wyniki podsumowano w Tabeli 1. Formuła F ma prosty skład i zapewnia dużą powierzchnię piku zredukowanego cagrilintydu po rozszczepieniu.
Optymalizacja czasu rozszczepiania
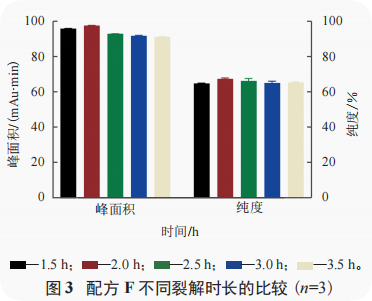
Wydłużenie czasu reakcji ogólnie poprawia wydajność, jednak przedłużona reakcja zwiększa ryzyko reakcji ubocznych, dlatego należy określić optymalny czas trwania. Stosując koktajl rozszczepiający o wzorze F, pobieranie próbek i wykrywanie przeprowadzono po 1,5, 2,0, 2,5, 3,0 i 3,5 godzinie, zgodnie z procedurą opisaną w Sekcji 2.2.1 w celu optymalizacji czasu rozszczepiania. Wyniki przedstawiono na załączonym wykresie. Najwyższą czystość głównego piku i powierzchnię piku zredukowanego cagrilintydu uzyskano po 2,0 godzinach, co wybrano jako optymalny czas rozszczepienia.
Optymalizacja temperatury rozszczepiania
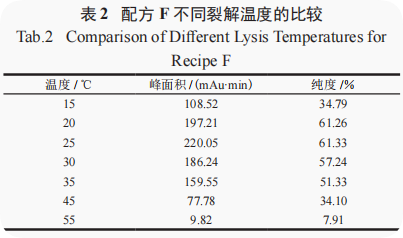
Temperatura rozkładu ma wyraźny wpływ na reakcję. Niska temperatura zmniejsza wydajność rozszczepiania, podczas gdy wysoka temperatura pogarsza stabilność peptydu; dlatego przeprowadzono optymalizację temperatury. Doświadczenia rozszczepiania przeprowadzono w temperaturach wymienionych w Tabeli 2, stosując koktajl Formuły F przez 2,0 godziny z innymi parametrami zgodnymi z Sekcją 2.2.1. Jak pokazano w Tabeli 2, reakcja w temperaturze 25°C dała Cagrilintyd o doskonałej czystości głównego piku i powierzchni piku. Dlatego też w kolejnych testach jako temperaturę rozkładu przyjęto 25°C.
Streszczenie
Podsumowując, zoptymalizowany proces rozszczepiania opisano w następujący sposób: 1,0 g wysuszonego peptydu związanego z żywicą zmieszano z 10 ml koktajlu rozszczepiającego składającego się z TFA, fenolu, DODT i TIS (stosunek objętościowy 90:2,5:5:2,5) i mieszano w temperaturze 25°C przez 2 godziny. Mieszaninę reakcyjną przesączono przez lejek z piaskowym rdzeniem. Przesącz wkroplono do 80 ml zimnego eteru dietylowego (-20°C), mieszano przez 5 minut i pozostawiono w temperaturze -20°C przez 30 minut, a następnie odwirowano. Supernatant odrzucono, a biały osad przemyto 3–6 razy eterem dietylowym i wysuszono pod zmniejszonym ciśnieniem. Otrzymano 325 mg białego ciała stałego, surowego, zredukowanego peptydu 1. Wydajność syntezy obliczono jako 38,56% zgodnie z równaniem ①: Wydajność syntezy = (rzeczywista masa surowego peptydu × zawartość / teoretyczna masa surowego peptydu) × 100% ① Zawartość = (powierzchnia piku surowego peptydu / objętość wstrzyknięcia) / (powierzchnia piku wzorca odniesienia / objętość wstrzyknięcia)
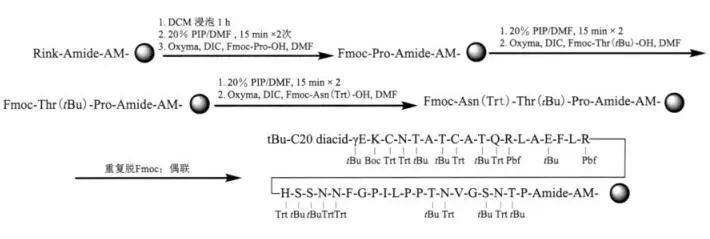
W badaniu tym przyjęto strategię syntezy peptydów w fazie stałej Fmoc z żywicą Rink Amide AM jako stałym podłożem. Do złożenia w fazie stałej zastosowano 2-krotny nadmiar aminokwasów i układ sprzęgania Oxyma/DIC. Rozszczepianie przeprowadzono przy użyciu koktajlu TFA/fenol/DODT/TIS (90:2,5:5:2,5, v/v) w temperaturze 25°C przez 2 godziny, aby uzyskać zredukowany cagrilintyd. Po utlenianiu za pośrednictwem jodu przez 0,5 godziny, przeprowadzono jednoetapowe oczyszczanie HPLC w układzie faz odwróconych na kolumnie preparatywnej C₄-30 nm, stosując fazę ruchomą składającą się z kwasu octowego, wody i acetonitrylu. Ogólna wydajność trasy osiągnęła 26,14% przy czystości HPLC 98,00%.
Niniejsza praca bada proces wytwarzania cagrilintydu, mając na celu poprawę wydajności reakcji i zmniejszenie złożoności procesu, zapewniając w ten sposób odniesienia do jego produkcji przemysłowej. W dalszych badaniach zostanie przeprowadzona ocena aktywności na komórkach i in vivo samodzielnie przygotowanego Cagrilintydu. Ponadto zbadane zostaną strategie syntetyczne, takie jak elementy składowe dipeptydów i łączona synteza w fazie stałej/ciekłej, aby określić optymalną ścieżkę wytwarzania.
Czas publikacji: 2026-09-19